Interstitielle Lungenerkrankungen (Interstitial Lung Diseases, ILD) umfassen eine grosse und sehr unterschiedliche Gruppe von Erkrankungen der Lunge. Sie können das pulmonale Interstitium, die Alveolen und die kleinen Atemwege betreffen und sowohl entzündliche als auch fibrotische Veränderungen hervorrufen. Im hochauflösenden CT (HRCT) entstehen daraus unterschiedliche morphologische Muster.
Auch Zigarettenrauch kann mit solchen Veränderungen verbunden sein. Im HRCT finden sich unter anderem zentrilobuläre Noduli, Ground-Glass-Opazitäten, Zysten, Emphysem und fibrotische Veränderungen. Mehrere dieser Befunde können gleichzeitig vorhanden sein. Für die radiologische Beurteilung ist deshalb zunächst entscheidend, was tatsächlich zu sehen ist, wie die Veränderungen verteilt sind und welche Befunde gemeinsam auftreten. Die klinische und ätiologische Einordnung folgt erst danach.
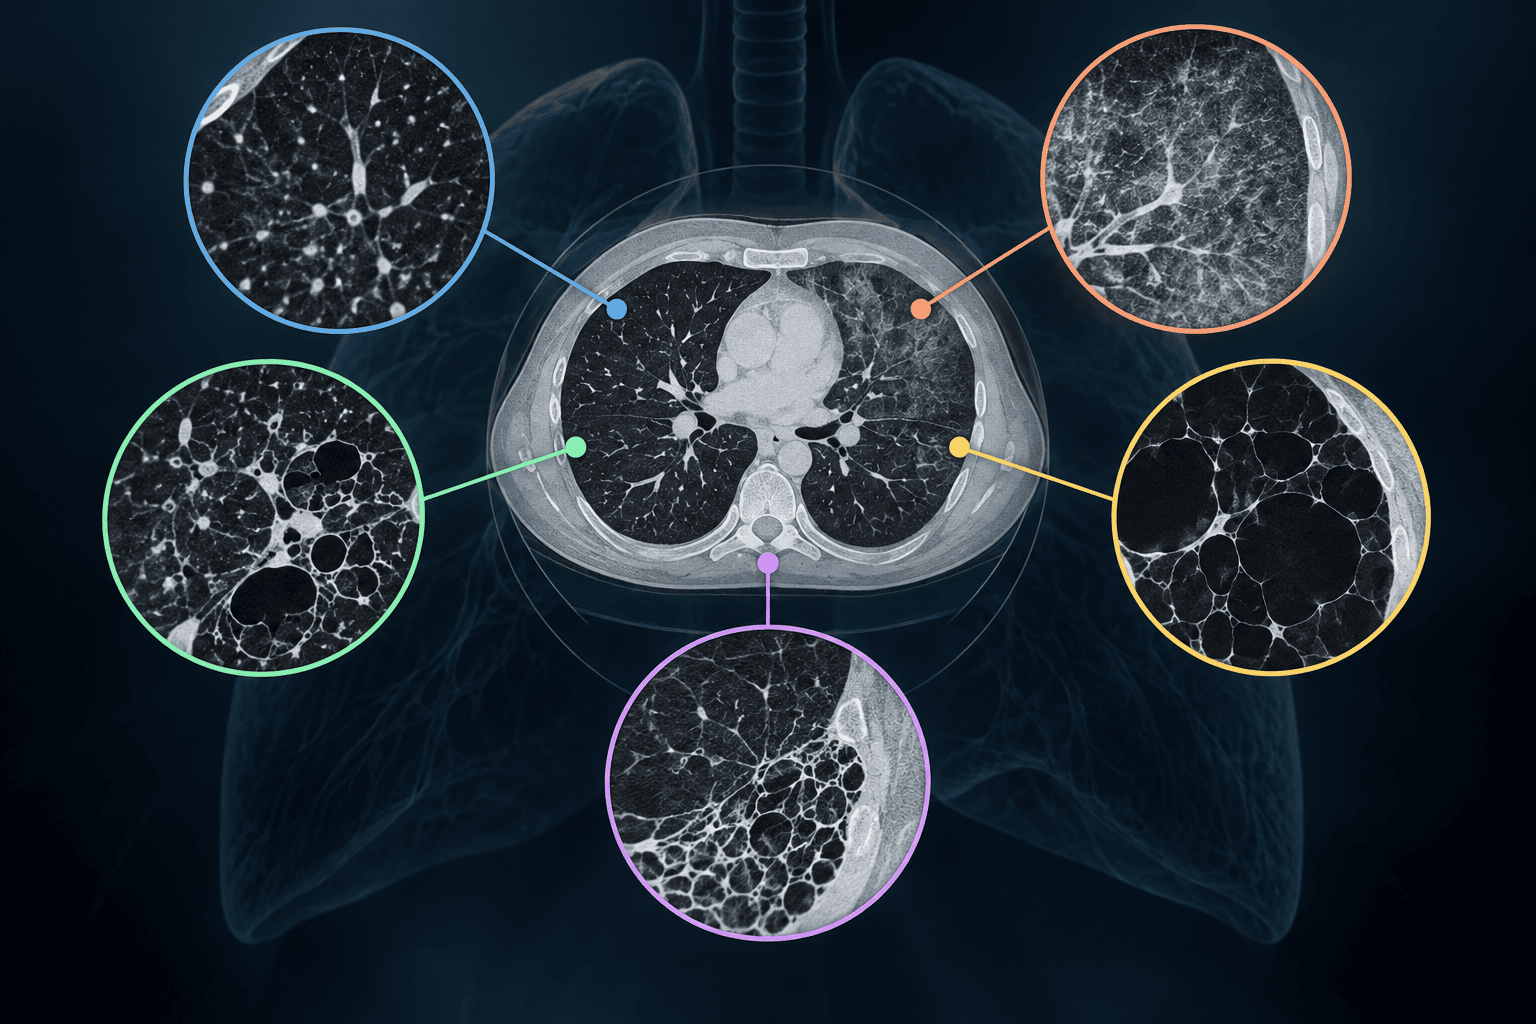
Das HRCT zeigt Morphologie. Es kann charakteristische Muster erkennen und Differenzialdiagnosen eingrenzen. Ob Veränderungen tatsächlich durch Rauchen verursacht wurden, lässt sich aus den CT-Bildern allein jedoch nicht ableiten. Dafür sind insbesondere Expositionsanamnese und klinischer Kontext erforderlich.
Inhaltsverzeichnis
- Was sind interstitielle Lungenerkrankungen?
- Alveolitis, Fibrose und Emphysem – was bedeuten diese Begriffe?
- Pulmonale Noduli – Grösse, Begrenzung und Verteilung
- Die ERS/ATS-Klassifikation 2025: Morphologie und Diagnose trennen
- Was kann Rauchen im HRCT verändern?
- Zentrilobuläre Noduli: respiratorische Bronchiolitis und RB-ILD
- Ausgedehntes Ground-Glass: alveoläre Makrophagen-Pneumonie
- Noduli und Zysten: pulmonale Langerhans-Zell-Histiozytose
- Smoking-Related Interstitial Fibrosis (SRIF) und Airspace Enlargement with Fibrosis (AEF)
- UIP und NSIP beschreiben zunächst ein Muster
- CPFE: kombiniertes Emphysem und pulmonale Fibrose als Syndrom
- Vom HRCT-Bild zur radiologischen Beurteilung
- Typische HRCT-Morphologien im Überblick
- Fazit
- Literatur
Abkürzungen im Überblick
| Abkürzung | Englischer Begriff | Deutsche Bedeutung |
|---|---|---|
| ILD | Interstitial Lung Disease | Interstitielle Lungenerkrankung |
| RB | Respiratory Bronchiolitis | Respiratorische Bronchiolitis |
| RB-ILD | Respiratory Bronchiolitis–Interstitial Lung Disease | Respiratorische Bronchiolitis mit interstitieller Lungenerkrankung |
| AMP | Alveolar Macrophage Pneumonia | Alveoläre Makrophagen-Pneumonie |
| DIP | Desquamative Interstitial Pneumonia | Desquamative interstitielle Pneumonie (frühere Bezeichnung für AMP) |
| PLCH | Pulmonary Langerhans Cell Histiocytosis | Pulmonale Langerhans-Zell-Histiozytose |
| SRIF | Smoking-Related Interstitial Fibrosis | Raucherassoziierte interstitielle Fibrose |
| AEF | Airspace Enlargement with Fibrosis | Luftraumerweiterung mit Fibrose |
| UIP | Usual Interstitial Pneumonia | Gewöhnliche interstitielle Pneumonie |
| NSIP | Nonspecific Interstitial Pneumonia | Nicht-spezifische interstitielle Pneumonie |
| CPFE | Combined Pulmonary Fibrosis and Emphysema | Kombinierte pulmonale Fibrose und Emphysem |
| DLCO | Diffusing Capacity of the Lung for Carbon Monoxide | Diffusionskapazität der Lunge für Kohlenmonoxid |
Was sind interstitielle Lungenerkrankungen?
Das pulmonale Interstitium bildet das feine bindegewebige Gerüst der Lunge. Es umfasst unter anderem die Strukturen in und zwischen den Alveolarwänden sowie das Bindegewebe entlang von Gefässen, Bronchien und Bronchiolen. Der Begriff „interstitielle Lungenerkrankung“ ist allerdings weiter gefasst: Viele dieser Erkrankungen betreffen nicht ausschliesslich das Interstitium, sondern gleichzeitig Alveolen und kleine Atemwege.
Die Ursachen sind vielfältig. Interstitielle Lungenerkrankungen können beispielsweise im Zusammenhang mit Autoimmun- und rheumatischen Erkrankungen, inhalativen Expositionen, Medikamenten oder anderen Lungenschädigungen auftreten. Bei einem Teil der Erkrankungen bleibt die Ursache unbekannt und wird als idiopathisch bezeichnet. Auch Tabakrauch ist mit verschiedenen interstitiellen und bronchiolären Veränderungen assoziiert.
Die Reaktion des Lungengewebes kann sehr unterschiedlich sein. Entzündliche Veränderungen können im Vordergrund stehen, Alveolen können durch Zellen oder anderes Material teilweise ausgefüllt werden, und chronische Schädigungen können zu einem fibrotischen Umbau des Lungengewebes führen. Diese Vorgänge erzeugen unterschiedliche morphologische Muster im HRCT.
Alveolitis, Fibrose und Emphysem – was bedeuten diese Begriffe?
Alveolitis
Als Alveolitis wird eine entzündliche Reaktion im Bereich der Alveolen und ihrer Wände bezeichnet. Dabei können sich Entzündungszellen in den Alveolen und im angrenzenden interstitiellen Gewebe ansammeln. Abhängig von Ursache und Ausprägung können dadurch unterschiedliche Veränderungen im HRCT entstehen.
Ein häufiges, aber unspezifisches Zeichen ist die Ground-Glass-Opazität (Milchglastrübung). Dabei handelt es sich um eine milchglasähnliche Dichtezunahme beziehungsweise verminderte Strahlentransparenz des Lungenparenchyms. Charakteristisch ist, dass die Gefässe und Bronchialstrukturen innerhalb der verdichteten Lunge weiterhin erkennbar bleiben. Ground-Glass kann bei entzündlichen beziehungsweise alveolären Prozessen auftreten, ist jedoch nicht mit einer Alveolitis gleichzusetzen und erlaubt für sich allein keine Aussage über deren Ursache.
Fibrose
Eine Lungenfibrose ist ein irreversibler narbiger Umbau des Lungenparenchyms, bei dem normales Lungengewebe zunehmend durch Bindegewebe ersetzt wird. Dadurch gehen die normale Architektur und Elastizität des Lungenparenchyms verloren; im Gegensatz dazu können entzündliche Veränderungen zumindest teilweise reversibel sein. Mit fortschreitendem Umbau kommt es zu Schrumpfung und Verformung der Lunge.
Im HRCT zeigen sich je nach Ausprägung Retikulationen und Architekturstörungen sowie Traktionsbronchiektasen und Traktionsbronchiolektasen durch den Zug des fibrotischen Gewebes. Bei fortgeschrittener Fibrose kann ein Honeycombing mit typischerweise subpleural gelegenen, gruppierten zystischen Lufträumen auftreten.
Emphysem und traktionsbedingte Erweiterung von Lufträumen
Beim klassischen Lungenemphysem kommt es zu einer dauerhaften Erweiterung der Lufträume distal der terminalen Bronchiolen mit Destruktion der Alveolarwände. Im CT erscheinen die betroffenen Bereiche als Areale verminderter Lungendichte. Bei Rauchern ist insbesondere das zentrilobuläre Emphysem häufig; daneben kann ein paraseptales Emphysem auftreten.
Auch eine Lungenfibrose verändert und destruiert die normale Architektur des Lungenparenchyms. Durch die narbige Schrumpfung entstehen Zugkräfte, die angrenzende Bronchien, Bronchiolen und verbliebene Lufträume erweitern können. Diese traktionsbedingten Erweiterungen gehören zur fibrotischen Architekturstörung und sollten morphologisch vom primären destruktiven Emphysem unterschieden werden.
Bei Rauchern können zusätzlich beide Prozesse zusammentreffen: ein Emphysem und eine fibrotische Lungenerkrankung. Für die HRCT-Beurteilung ist deshalb entscheidend, die verschiedenen Formen der Parenchymdestruktion und ihre Verteilung möglichst genau zu beschreiben.
Pulmonale Noduli – Grösse, Begrenzung und Verteilung
Ein pulmonaler Nodulus ist eine umschriebene rundliche oder irreguläre Weichteilverdichtung des Lungenparenchyms. Definitionsgemäss beträgt sein Durchmesser maximal 30 mm; bei interstitiellen Lungenerkrankungen interessieren jedoch vor allem multiple kleine Noduli, häufig im Bereich weniger Millimeter.
Für die morphologische Einordnung sind neben der Grösse auch die Begrenzung und insbesondere die Verteilung der Noduli entscheidend. Scharf begrenzte Noduli unterscheiden sich dabei von unscharfen, eher wolkig erscheinenden Verdichtungen. Die Lage der Noduli innerhalb des sekundären pulmonalen Lobulus liefert wichtige Hinweise auf den zugrunde liegenden Prozess.
Bei diffusen nodulären Veränderungen lassen sich drei wesentliche Verteilungsmuster unterscheiden:
- Zentrilobulär: Die Noduli liegen im Zentrum des sekundären pulmonalen Lobulus in Beziehung zu den kleinen Atemwegen und den begleitenden Gefässen. Pleura und interlobuläre Septen bleiben typischerweise ausgespart.
- Perilymphatisch: Die Noduli folgen den lymphatischen Strukturen und finden sich deshalb entlang der bronchovaskulären Bündel, der interlobulären Septen und subpleural.
- Randomisiert: Die Noduli sind ohne erkennbare Beziehung zu den anatomischen Strukturen des sekundären pulmonalen Lobulus verteilt und können bis unmittelbar an die Pleura reichen.
Für die hier besprochenen rauchassoziierten Veränderungen sind insbesondere kleine, unscharf begrenzte zentrilobuläre Noduli von Bedeutung. Sie können Ausdruck eines entzündlichen oder zellulären Prozesses im Bereich der kleinen Atemwege und der unmittelbar angrenzenden Alveolen sein. Bei der respiratorischen Bronchiolitis spiegelt diese Verteilung die bevorzugte Lokalisation des pathologischen Prozesses an den respiratorischen Bronchiolen wider.
Ground-Glass-Opazität
Eine Ground-Glass-Opazität (Milchglastrübung) ist definitionsgemäss eine milchglasähnliche Dichtezunahme beziehungsweise verminderte Strahlentransparenz des Lungenparenchyms, bei der die Gefässe und Bronchialstrukturen innerhalb des betroffenen Areals weiterhin erkennbar bleiben. Gerade die erhaltene Abgrenzbarkeit dieser Strukturen gehört zur Definition der Ground-Glass-Opazität.
Sind die darunterliegenden Gefäss- und Bronchialstrukturen durch die Verdichtung nicht mehr erkennbar, handelt es sich nicht mehr um eine reine Ground-Glass-Opazität, sondern um eine Konsolidierung.
Ground-Glass ist ein morphologisches CT-Zeichen und keine Diagnose. Es kann entstehen, wenn die Alveolen nur teilweise mit Flüssigkeit, Zellen oder anderem Material gefüllt sind, bei einer Verdickung des Interstitiums unterhalb der räumlichen Auflösung des CT oder bei einer Kombination beider Prozesse.
Für die diagnostische Einordnung werden deshalb anschliessend Verteilung und Begleitbefunde analysiert: Ist die Milchglastrübung diffus oder fleckig, ober- oder unterlappenbetont, zentral oder peripher? Bestehen gleichzeitig zentrilobuläre Noduli, Retikulationen, Zysten oder andere Zeichen einer fibrotischen beziehungsweise emphysematösen Parenchymveränderung?
Die ERS/ATS-Klassifikation 2025: Morphologie und Diagnose trennen
Die internationale Klassifikation der interstitiellen Pneumonien wurde 2025 von der European Respiratory Society (ERS) und der American Thoracic Society (ATS) grundlegend aktualisiert. Die ERS/ATS-Klassifikation von 2025 trennt deutlicher zwischen dem morphologischen Muster der Lungenveränderungen und der zugrunde liegenden Erkrankung. Ein UIP-, NSIP- oder anderes interstitielles Muster beschreibt zunächst, wie die Lunge radiologisch beziehungsweise histologisch verändert ist – nicht, wodurch diese Veränderung verursacht wurde.
Eine wesentliche Änderung besteht darin, radiologische und histopathologische Muster deutlicher von der klinischen Erkrankungsdiagnose zu unterscheiden. Interstitielle Muster werden unter anderem in fibrotische und nichtfibrotische Formen unterteilt; daneben werden alveoläre Füllungsmuster berücksichtigt.
Auch die Terminologie wurde verändert. Die bisherige Bezeichnung desquamative interstitial pneumonia (DIP) wurde durch alveoläre Makrophagen-Pneumonie (Alveolar Macrophage Pneumonia, AMP) ersetzt. Der frühere Begriff beruhte auf der historischen Annahme, dass desquamierte Alveolarepithelzellen die Alveolarräume ausfüllen. Tatsächlich handelt es sich überwiegend um eine diffuse Ansammlung von Makrophagen in den Alveolen. Die neue Bezeichnung beschreibt damit das zugrunde liegende morphologische Muster genauer. Zudem wurde die bronchiolozentrische interstitielle Pneumonie als eigenständiges morphologisches Muster aufgenommen.
Diese Entwicklung ist für die radiologische Befundung besonders interessant. Ein morphologisches Muster und eine klinische Erkrankung sind nicht dasselbe. Das HRCT kann zeigen, wie die Lunge verändert ist. Warum diese Veränderungen entstanden sind, ergibt sich dagegen häufig erst aus der Zusammenschau mit Anamnese, Exposition, Klinik, Lungenfunktion, Labor und gegebenenfalls Histopathologie.
Eine präzise morphologische Beschreibung ist häufig aussagekräftiger als eine vorschnelle ätiologische Zuordnung. Begriffe wie „raucherinduziert“ setzen voraus, dass eine entsprechende Exposition tatsächlich bekannt ist.
Was kann Rauchen im HRCT verändern?
Tabakrauch kann unterschiedliche anatomische Kompartimente der Lunge betreffen. Veränderungen der kleinen Atemwege können mit zentrilobulären Noduli einhergehen. Die Ansammlung pigmentierter Makrophagen in den Alveolen kann zu Ground-Glass-Opazitäten beitragen. Die Destruktion von Alveolarwänden führt zum Emphysem, während chronische Gewebeschädigung mit fibrotischen Veränderungen verbunden sein kann.
Hinzu kommen Erkrankungen mit enger Assoziation zum Rauchen, insbesondere die pulmonale Langerhans-Zell-Histiozytose. Hier stehen Noduli, kavitäre Noduli und im Verlauf Zysten im Vordergrund.
Diese Prozesse können sich überschneiden. Respiratorische Bronchiolitis, alveoläre Makrophagen-Pneumonie, SRIF beziehungsweise AEF, Emphysem und andere fibrotische Muster sind daher nicht als vollständig voneinander isolierte radiologische Kategorien zu verstehen. Bei einzelnen Patienten können mehrere Morphologien gleichzeitig auftreten.
Zentrilobuläre Noduli: respiratorische Bronchiolitis und RB-ILD
Die respiratorische Bronchiolitis (RB) ist durch Ansammlungen pigmentierter Makrophagen in den respiratorischen Bronchiolen und den unmittelbar angrenzenden Alveolen charakterisiert. Solche Veränderungen sind bei Rauchern häufig und bedeuten für sich allein noch keine klinisch manifeste interstitielle Lungenerkrankung.
Im HRCT können sich vor allem unscharf begrenzte zentrilobuläre Noduli und fleckige Ground-Glass-Opazitäten zeigen. Begleitend können Bronchialwandverdickungen, Air-Trapping und ein zentrilobuläres Emphysem vorhanden sein.
Die respiratorische Bronchiolitis (RB) ist bei Rauchern häufig und in der Regel klinisch stumm. Von einer Respiratory Bronchiolitis–Interstitial Lung Disease (RB-ILD) spricht man, wenn die respiratorische Bronchiolitis klinische Bedeutung als interstitielle Lungenerkrankung erlangt. Typischerweise bestehen dann Beschwerden wie Belastungsdyspnoe oder Husten und häufig auch funktionelle Einschränkungen. Die im HRCT sichtbaren morphologischen Veränderungen können dagegen bereits bei einer klinisch stummen respiratorischen Bronchiolitis vorhanden sein. Die Unterscheidung zwischen RB und RB-ILD ist deshalb keine rein radiologische, sondern eine klinisch-radiologische Entscheidung.
Im Vergleich zur alveolären Makrophagen-Pneumonie ist das Muster der RB-ILD stärker bronchiolozentrisch. Zentrilobuläre Noduli sind typischer, während Ground-Glass-Opazitäten bei AMP meist konfluenter und ausgedehnter auftreten. Histologisch bestehen dennoch Überschneidungen, da bei beiden Mustern Makrophagen eine zentrale Rolle spielen.
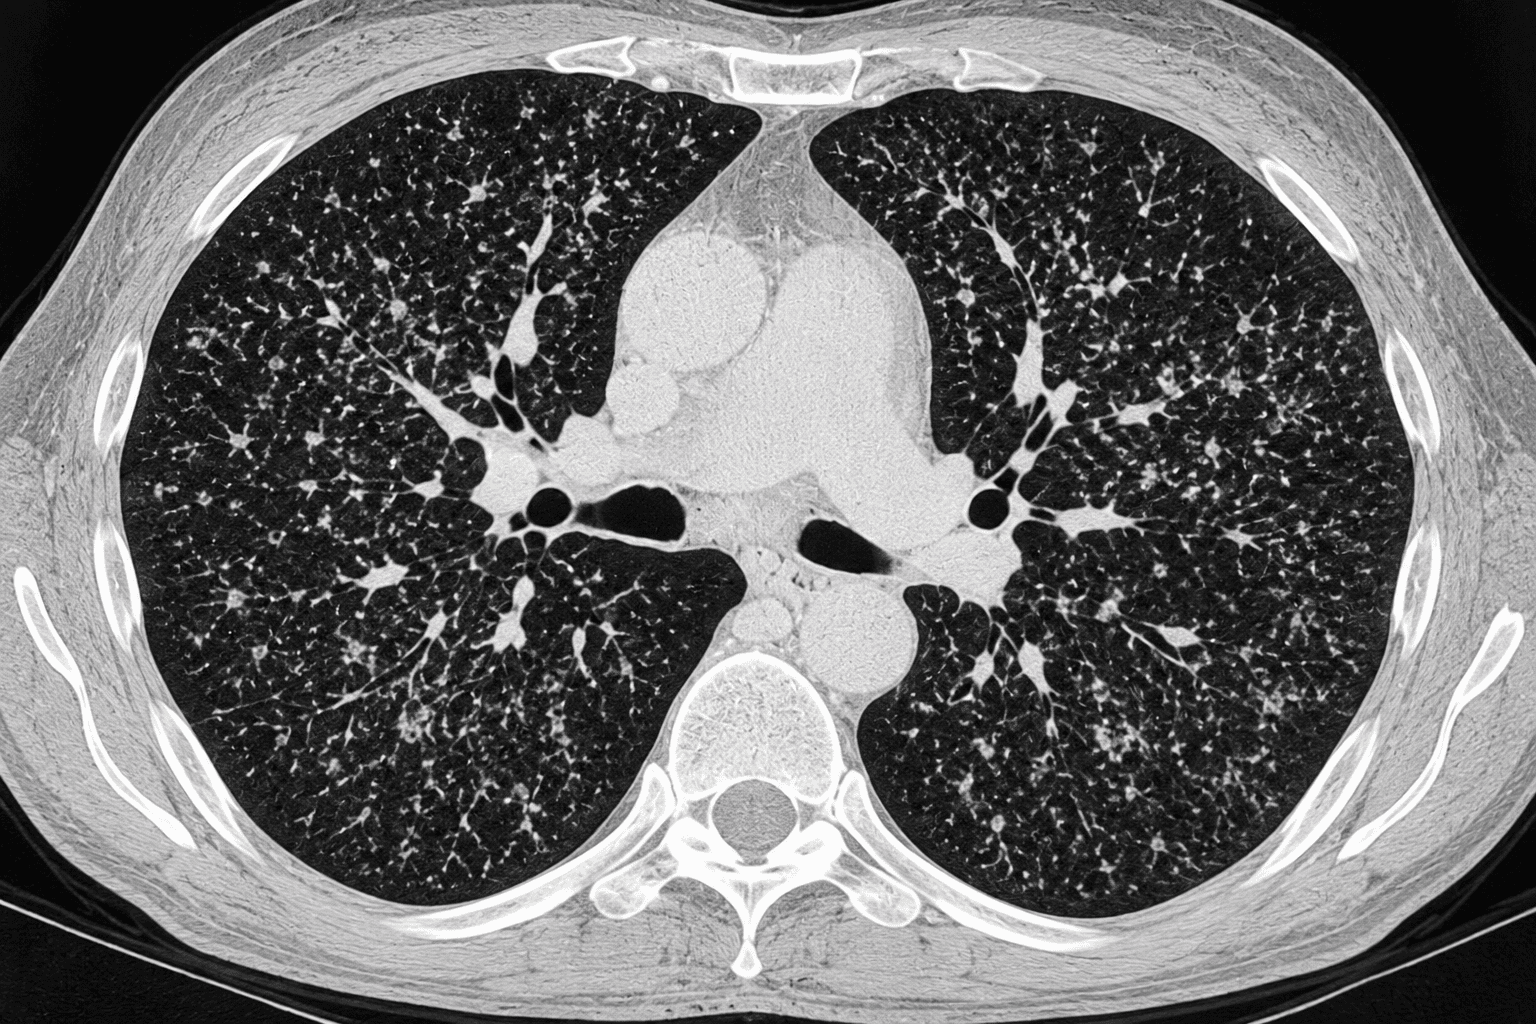
Multiple unscharf begrenzte zentrilobuläre Noduli mit fleckigen Ground-Glass-Opazitäten und begleitendem zentrilobulärem Emphysem. Bei bekannter Raucheranamnese ist die Befundkonstellation mit Veränderungen aus dem Spektrum einer respiratorischen Bronchiolitis vereinbar.
Ausgedehntes Ground-Glass: alveoläre Makrophagen-Pneumonie
Auch bei der alveolären Makrophagen-Pneumonie stehen Makrophagen im Mittelpunkt. Im Unterschied zur stärker an den kleinen Atemwegen orientierten respiratorischen Bronchiolitis sind die Makrophagen jedoch diffuser in den Alveolarräumen verteilt.
Im HRCT dominieren häufig bilaterale, relativ konfluente Ground-Glass-Opazitäten mit überwiegender Betonung der mittleren und unteren Lungenabschnitte sowie peripherer Verteilung. Damit unterscheidet sich das typische Verteilungsmuster von den stärker bronchiolozentrischen Veränderungen bei der respiratorischen Bronchiolitis beziehungsweise RB-ILD. Zusätzlich können eine feine Retikulation, Zysten, Zeichen einer Fibrose und ein begleitendes Emphysem auftreten. Honeycombing ist dagegen ungewöhnlich.
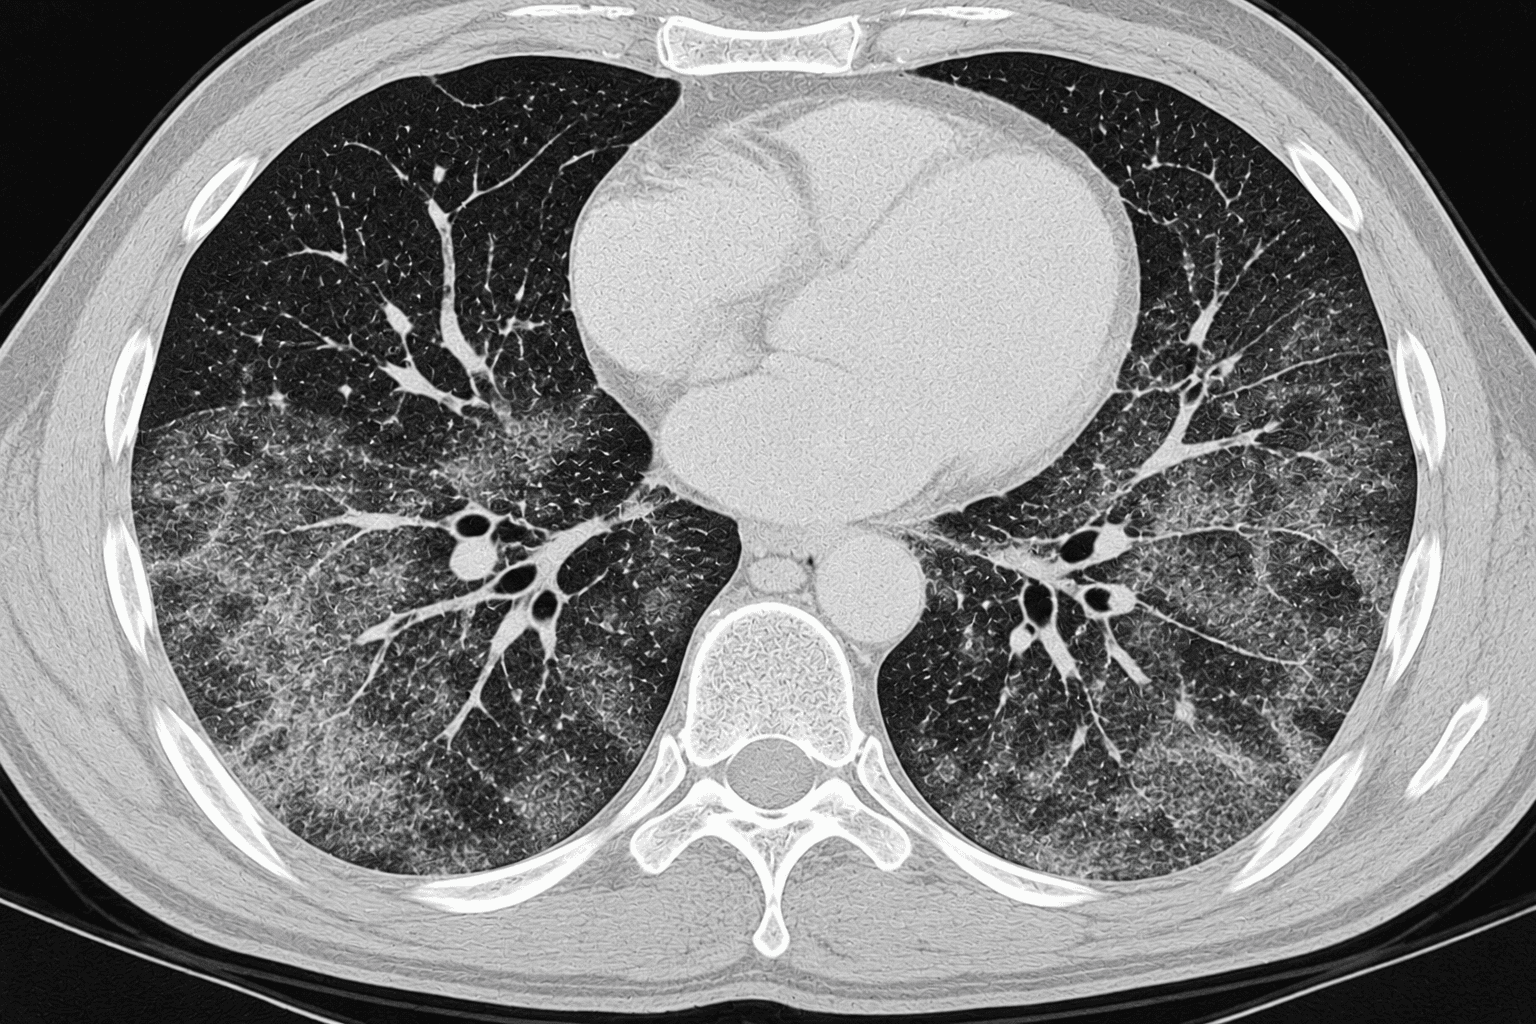
Der frühere Begriff desquamative interstitielle Pneumonie (DIP) beruhte auf der historischen Vorstellung, dass desquamierte Epithelzellen die Alveolen ausfüllen. Tatsächlich handelt es sich überwiegend um Makrophagen. Die ERS/ATS-Klassifikation 2025 trägt diesem pathologischen Korrelat mit der Bezeichnung alveoläre Makrophagen-Pneumonie Rechnung.
Auch hier ist die Exposition entscheidend: Das entsprechende morphologische Muster ist häufig mit Rauchen assoziiert, kann jedoch auch in anderen klinischen Zusammenhängen auftreten. Eine ätiologische Zuordnung allein anhand des HRCT wäre deshalb nicht gerechtfertigt.
Noduli und Zysten: pulmonale Langerhans-Zell-Histiozytose
Die pulmonale Langerhans-Zell-Histiozytose (PLCH) besitzt bei Erwachsenen eine besonders enge Assoziation mit Zigarettenrauchen. Im HRCT kann die Kombination aus Noduli und Zysten mit charakteristischer Verteilung bereits deutliche diagnostische Hinweise liefern.
Die Morphologie verändert sich typischerweise im Krankheitsverlauf. Früh dominieren kleine Noduli. Diese können im weiteren Verlauf zentral kavitieren und schliesslich in zystische Läsionen übergehen. Deshalb können im HRCT unterschiedliche Entwicklungsstadien gleichzeitig sichtbar sein:
- kleine Noduli,
- kavitäre Noduli,
- dickwandige Zysten,
- dünnwandige, teilweise bizarre und unregelmässig konfigurierte Zysten.
Das Nebeneinander von Noduli, kavitären Noduli und unterschiedlich konfigurierten Zysten kann damit Ausdruck verschiedener Stadien desselben pathologischen Prozesses sein.
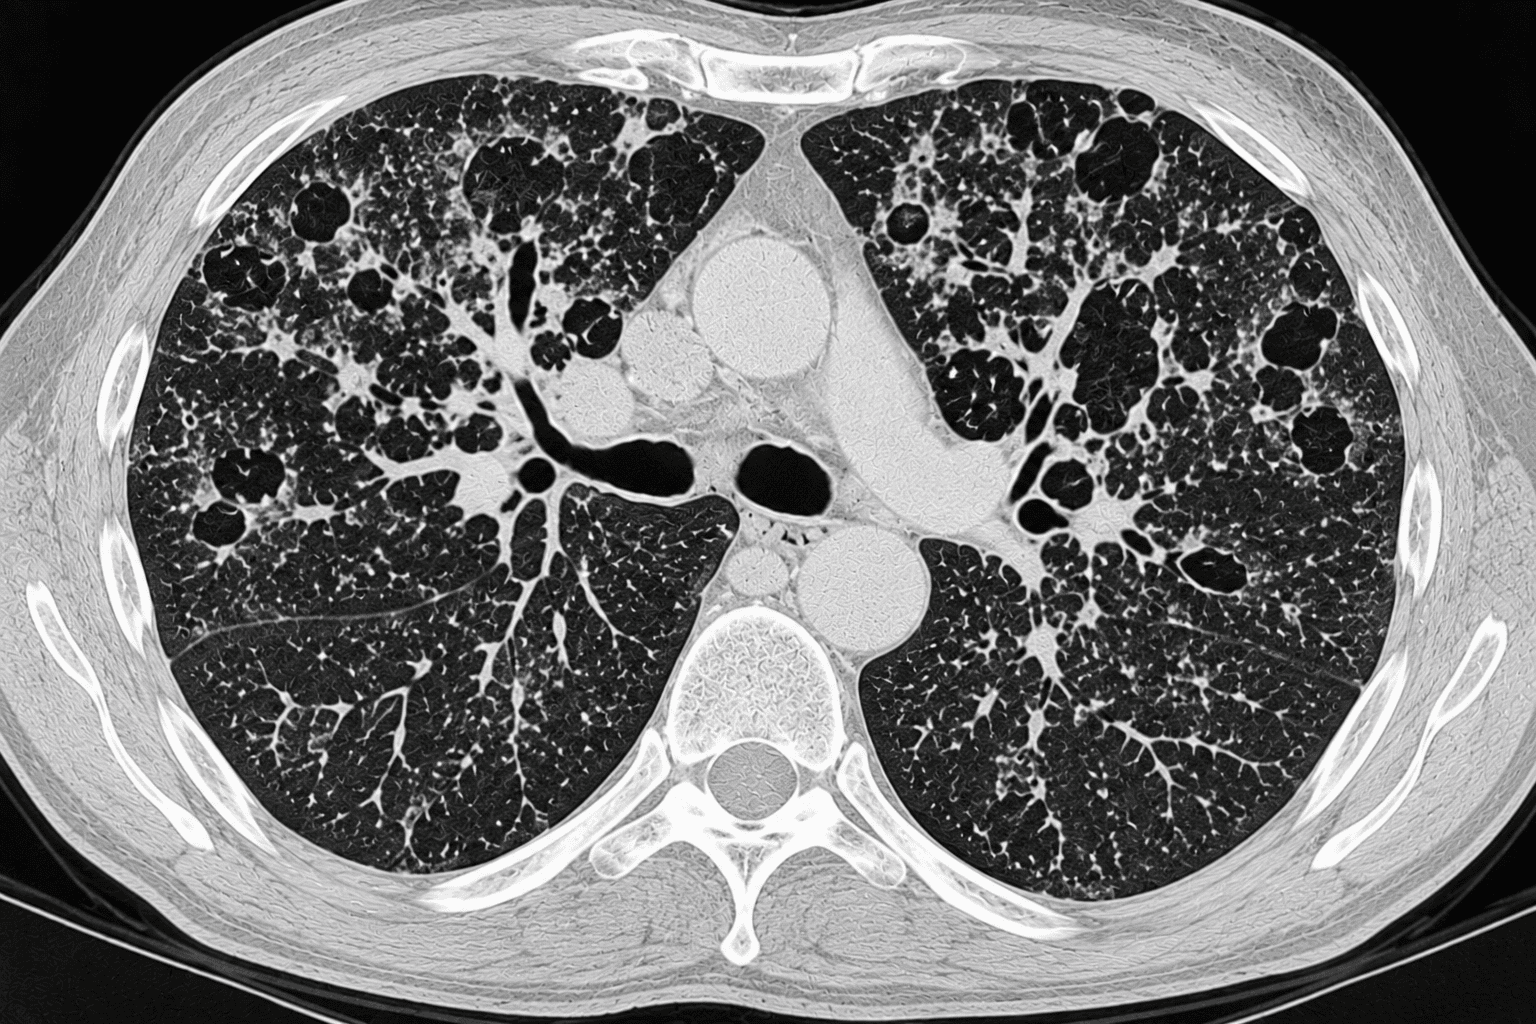
Charakteristisch ist eine Betonung der Ober- und Mittelfelder. Die kostophrenischen Winkel bleiben häufig relativ ausgespart. Gerade die Kombination unterschiedlicher Läsionen und ihre Verteilung ist diagnostisch wesentlich hilfreicher als das isolierte Vorhandensein einer einzelnen Zyste oder eines einzelnen Nodulus.
Ober- und mittelfeldbetonte Kombination aus Noduli, teilweise kavitären Noduli sowie irregulären dünn- und dickwandigen Zysten bei relativer Aussparung der kostophrenischen Winkel. Bei entsprechender klinischer Konstellation ist die Morphologie typisch für eine pulmonale Langerhans-Zell-Histiozytose.
Smoking-Related Interstitial Fibrosis (SRIF) und Airspace Enlargement with Fibrosis (AEF)
Bei Rauchern können emphysematöse und fibrotische Veränderungen gemeinsam auftreten. Eine in diesem Zusammenhang wichtige Veränderung ist die Smoking-Related Interstitial Fibrosis (SRIF). Eng damit verbunden ist der Begriff Airspace Enlargement with Fibrosis (AEF), der die Kombination vergrösserter Lufträume mit fibrotischem Umbau beschreibt.
Histologisch handelt es sich bei SRIF typischerweise um eine relativ zellarme, kollagenreiche Fibrose, häufig in Beziehung zu emphysematös erweiterten Lufträumen. Die Veränderungen können histologisch deutlich ausgeprägt sein, obwohl im HRCT nur diskrete Auffälligkeiten erkennbar sind. SRIF wird daher nicht selten zufällig in reseziertem Lungengewebe entdeckt.
Wenn CT-Veränderungen sichtbar sind, können Emphysem, Ground-Glass-Opazitäten, Retikulationen und zystische Veränderungen in unterschiedlicher Kombination auftreten. Die ERS/ATS-Klassifikation 2025 weist darauf hin, dass AEF beziehungsweise SRIF gegenüber einem UIP-Muster unter anderem durch die Beziehung der Zysten zum Emphysem, eine grössere Variabilität von Form und Grösse der zystischen Lufträume sowie geringe oder fehlende Traktionsbronchiektasen abgegrenzt werden kann.
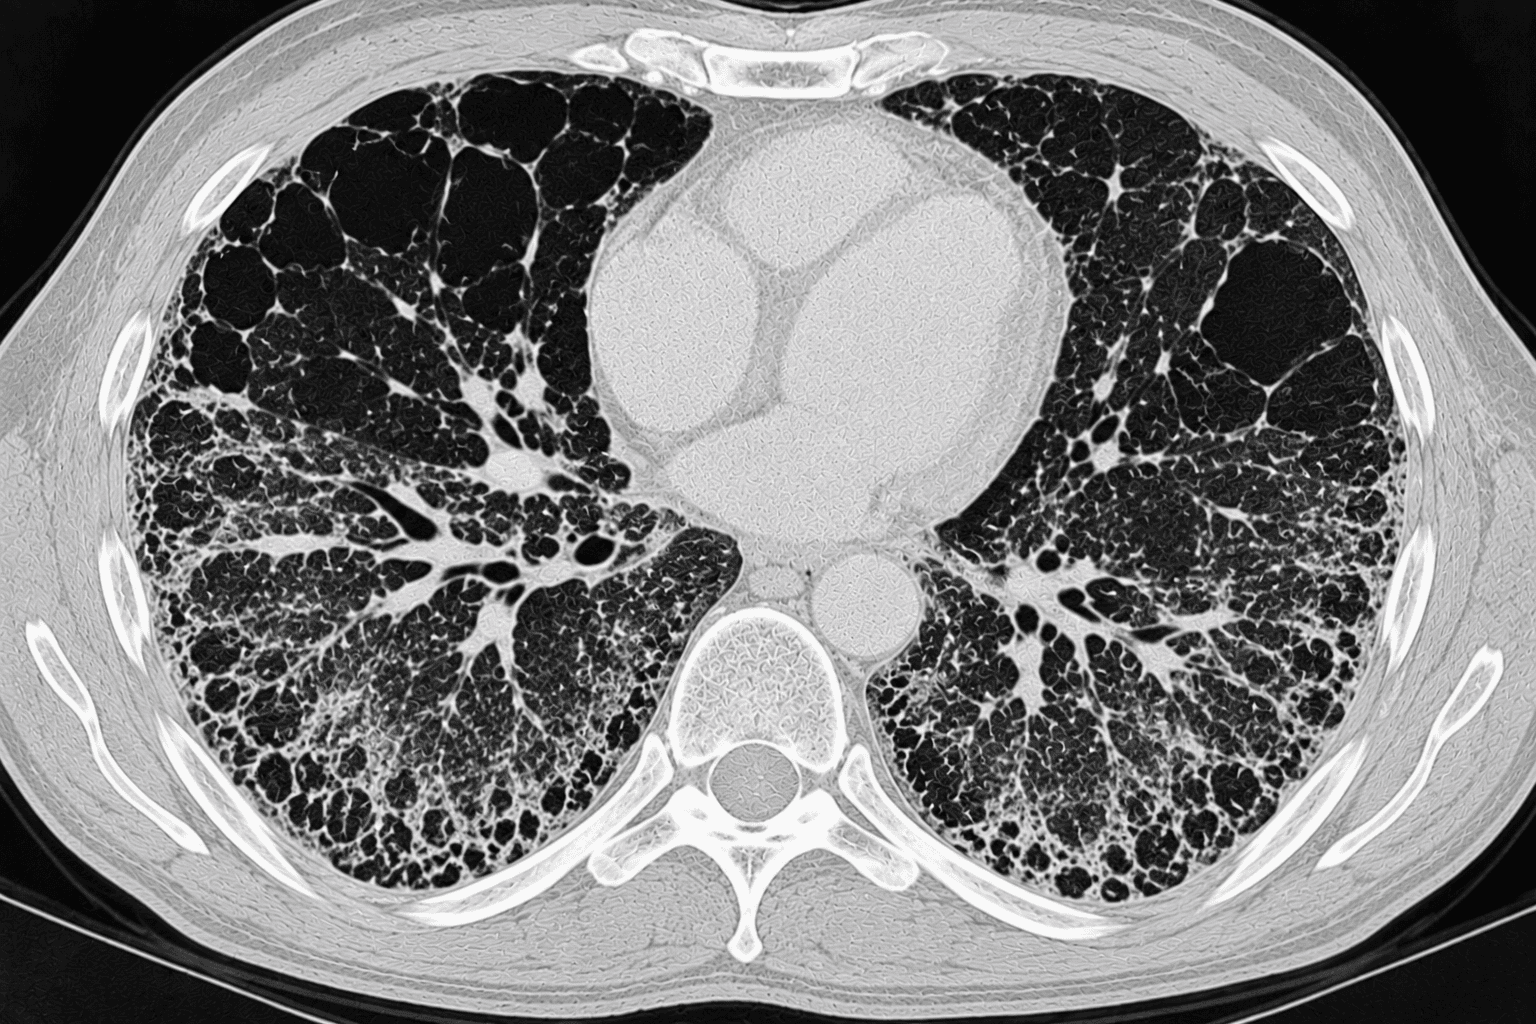
SRIF beziehungsweise AEF darf insbesondere bei zystischen Veränderungen nicht vorschnell mit Honeycombing gleichgesetzt werden. Entscheidend sind die Morphologie der Lufträume, ihre Beziehung zum Emphysem sowie begleitende Zeichen einer fibrotischen Architekturstörung.
Das gleichzeitige Vorliegen von Emphysem und fibrotischen Veränderungen erlaubt daher noch keine eindeutige Zuordnung zu einer bestimmten fibrosierenden interstitiellen Lungenerkrankung. Entscheidend bleiben Morphologie, Verteilung und Ausprägung der fibrotischen Veränderungen.
UIP und NSIP beschreiben zunächst ein Muster
Auch die Begriffe Usual Interstitial Pneumonia (UIP) und Nonspecific Interstitial Pneumonia (NSIP) beschreiben zunächst morphologische Muster. Sie dürfen nicht mit einer bestimmten Ursache gleichgesetzt werden.
Ein typisches UIP-Muster ist durch eine basal und subpleural betonte Fibrose mit Retikulation, Traktionsbronchiektasen beziehungsweise Traktionsbronchiolektasen und Honeycombing charakterisiert. Die Verteilung ist heterogen und zeigt einen deutlichen subpleuralen und basalen Schwerpunkt.
Bei einem fibrotischen NSIP-Muster ist die Verteilung häufig homogener. Ground-Glass-Opazitäten, feine Retikulation und Traktionsbronchiektasen können dominieren; Honeycombing ist wesentlich weniger typisch.
Für den Radiologen ist entscheidend, das vorhandene Muster möglichst präzise zu charakterisieren. Die Diagnose der zugrunde liegenden Erkrankung ergibt sich anschliessend aus der klinischen beziehungsweise multidisziplinären Beurteilung.
CPFE: kombiniertes Emphysem und pulmonale Fibrose als Syndrom
Die Abkürzung CPFE steht für Combined Pulmonary Fibrosis and Emphysema. Das offizielle ATS/ERS/JRS/ALAT Research Statement von 2022 schlägt vor, CPFE als Syndrom zu betrachten. Es handelt sich nicht um ein einzelnes histopathologisches Krankheitsbild und CPFE ist auch nicht mit „IPF plus Emphysem“ gleichzusetzen.
Klassischerweise findet sich ein stärker oberlappenbetontes zentrilobuläres und/oder paraseptales Emphysem zusammen mit fibrotischen Veränderungen der basalen Lungenabschnitte. Diese klassische räumliche Trennung ist jedoch nicht obligat. Emphysem und Fibrose können unterschiedliche Verteilungsmuster zeigen und teilweise ineinander übergehen. Auch das fibrotische Muster kann variieren; ein UIP-Muster ist möglich, aber keine Voraussetzung für CPFE.
Für die radiologische Befundung sollte die Bezeichnung CPFE deshalb die morphologische Beschreibung nicht ersetzen. Angegeben werden sollten Typ, Ausprägung und Verteilung des Emphysems sowie Muster, Ausprägung und Verteilung der Fibrose.
Warum CPFE klinisch relevant ist
Eine Besonderheit des CPFE-Syndroms besteht in der möglichen Diskrepanz zwischen Spirometrie und Gasaustausch. Durch die gegenläufigen mechanischen Auswirkungen von Emphysem und Fibrose können Lungenvolumina und spirometrische Flusswerte relativ gut erhalten sein, während die Diffusionskapazität (DLCO) deutlich reduziert ist. Eine vergleichsweise unauffällige Spirometrie schliesst daher eine klinisch relevante Erkrankung nicht aus.
Patienten können zudem eine ausgeprägte Belastungshypoxämie entwickeln. Besonders relevant ist die Assoziation mit pulmonaler Hypertonie. Auch das Risiko für Lungenkarzinom ist bei CPFE erhöht. Beide Komplikationen haben erhebliche prognostische Bedeutung.
Die funktionelle Verlaufskontrolle kann bei CPFE schwieriger sein als bei einer isolierten fibrotischen Lungenerkrankung. Insbesondere Veränderungen der forcierten Vitalkapazität (FVC) können die Progression weniger zuverlässig widerspiegeln, weil Emphysem und Fibrose die Lungenvolumina in entgegengesetzter Richtung beeinflussen.
Bei gleichzeitigem Emphysem und pulmonaler Fibrose sollte im CT nicht nur das Parenchym beurteilt werden. Auch indirekte Hinweise auf eine pulmonale Hypertonie und neu aufgetretene fokale pulmonale Läsionen verdienen besondere Aufmerksamkeit. Die funktionelle Schwere der Erkrankung kann trotz relativ erhaltener Lungenvolumina erheblich sein.
Vom HRCT-Bild zur radiologischen Beurteilung
Bei der Befundung sollte nicht die Frage „Welche Raucherkrankung ist das?“ am Anfang stehen. Hilfreicher ist eine systematische morphologische Analyse:
- Welche Veränderung dominiert – Noduli, Ground-Glass, Zysten, Emphysem oder Fibrose?
- Wie sind die Veränderungen verteilt – ober- oder unterlappenbetont, zentral, peripher oder subpleural?
- Besteht eine Beziehung zu den kleinen Atemwegen?
- Welche Veränderungen treten gemeinsam auf?
- Bestehen Zeichen einer Fibrose wie Retikulation, Traktionsbronchiektasen oder Honeycombing?
- Liegt zusätzlich ein Emphysem vor und welcher Typ?
- Gibt es Air-Trapping in der Exspiration?
- Bestehen bei kombiniertem Emphysem und Fibrose Hinweise auf eine pulmonale Hypertonie?
Erst aus der Kombination dieser Beobachtungen entsteht ein radiologisches Muster. Im nächsten Schritt kann dieses Muster mit den bekannten klinischen Informationen, der Expositionsanamnese und der Lungenfunktion korreliert werden.
Typische HRCT-Morphologien im Überblick
| Morphologie | Typische Verteilung | Mögliche Einordnung |
|---|---|---|
| Unscharfe zentrilobuläre Noduli ± Ground-Glass | häufig oberlappenbetont | RB / RB-ILD-Spektrum |
| Konfluente Ground-Glass-Opazitäten ± feine Retikulation und Zysten | häufig mittlere und untere Lungenabschnitte, peripher betont | AMP, früher DIP |
| Noduli + kavitäre Noduli + irreguläre Zysten | Ober- und Mittelfelder; relative Aussparung der kostophrenischen Winkel | PLCH |
| Emphysem bzw. vergrösserte Lufträume + diskrete Fibrose, Retikulation oder Zysten | variabel | SRIF / AEF möglich |
| Basale subpleurale Retikulation + Traktionsbronchiektasen ± Honeycombing | basal und subpleural | UIP-Muster; Ursache separat klären |
| Emphysem + pulmonale Fibrose | klassisch Emphysem kranial und Fibrose basal, jedoch variable Verteilung möglich | CPFE-Syndrom |
Fazit
Mit Rauchen assoziierte interstitielle Lungenerkrankungen bilden im HRCT kein einheitliches Krankheitsbild. Zentrilobuläre Noduli, Ground-Glass-Opazitäten, Zysten, Emphysem und fibrotische Veränderungen können einzeln oder in unterschiedlichen Kombinationen auftreten.
RB beziehungsweise RB-ILD und alveoläre Makrophagen-Pneumonie weisen pathologische Überschneidungen auf, unterscheiden sich jedoch typischerweise in Ausprägung und Verteilung der HRCT-Veränderungen. Bei der pulmonalen Langerhans-Zell-Histiozytose kann das Nebeneinander von Noduli, kavitären Noduli und irregulären Zysten verschiedene Stadien desselben Krankheitsprozesses widerspiegeln. SRIF beziehungsweise AEF erweitert das Spektrum um fibrotische Veränderungen in enger Beziehung zu emphysematös erweiterten Lufträumen.
Besondere klinische Bedeutung besitzt das CPFE-Syndrom. Trotz relativ erhaltener Lungenvolumina kann die Diffusionskapazität erheblich eingeschränkt sein. Pulmonale Hypertonie und Lungenkarzinom gehören zu den wichtigen Komplikationen.
Die moderne Klassifikation der interstitiellen Pneumonien unterstützt eine zunehmend morphologisch orientierte Betrachtung. Für die radiologische Befundung bedeutet dies: zunächst beschreiben, was zu sehen ist, anschliessend das Muster einordnen und erst danach – unter Berücksichtigung der klinischen Informationen – mögliche Ursachen diskutieren.
Eine CT-Morphologie kann mit Rauchen assoziiert sein, ohne dass das HRCT die Exposition oder deren Kausalität beweisen kann. Die endgültige Diagnose interstitieller Lungenerkrankungen bleibt deshalb bei komplexen Befunden eine multidisziplinäre Aufgabe unter Einbeziehung von Pneumologie, Radiologie und gegebenenfalls Pathologie.
Literatur
- Schäfer-Prokop C. Durch Rauchen verursachte interstitielle Lungenerkrankungen. Vortrag, Akademie Online, 29. September 2026. Meander Medical Centre, Amersfoort, Niederlande.
- Ryerson CJ, Adegunsoye A, Piciucchi S, et al. Update of the international multidisciplinary classification of the interstitial pneumonias: an ERS/ATS statement. Eur Respir J. 2025;66(6):2500158. doi:10.1183/13993003.00158-2025.
- Cottin V, Selman M, Inoue Y, et al. Syndrome of Combined Pulmonary Fibrosis and Emphysema: An Official ATS/ERS/JRS/ALAT Research Statement. Am J Respir Crit Care Med. 2022;206(4):e7–e41. doi:10.1164/rccm.202206-1041ST.
- Travis WD, Costabel U, Hansell DM, et al. An Official American Thoracic Society/European Respiratory Society Statement: Update of the International Multidisciplinary Classification of the Idiopathic Interstitial Pneumonias. Am J Respir Crit Care Med. 2013;188:733–748. doi:10.1164/rccm.201308-1483ST.
- Casal A, Suárez-Antelo J, Fernández-Villar A, et al. Smoking-related interstitial lung disease: A narrative review. Ther Adv Respir Dis. 2024;18.
- Hagmeyer L, Randerath W. Smoking-Related Interstitial Lung Disease. Dtsch Arztebl Int. 2015;112:43–50. doi:10.3238/arztebl.2015.0043.
- Cottin V, Cordier JF. Smoking and interstitial lung diseases. Eur Respir Rev. 2015;24:428–435.
- Castoldi MC, Verrioli A, De Juli E, Vanzulli A. Pulmonary Langerhans cell histiocytosis: the many faces of presentation at initial CT scan. Insights Imaging. 2014;5:483–492. doi:10.1007/s13244-014-0338-0.
- Vassallo R, Ryu JH. Pulmonary Langerhans Cell Histiocytosis. Clin Chest Med. 2012;33:95–105.